2 Thermodynamik
2.1 Fundamentale Begriffe
Zustandsgrößen (auch „Zustandsvariablen“ genannt) sind makroskopische Observablen von denen ein vollständiger Satz \(\{X_1, X_2, \ldots, X_n\}\) den thermodynamische Zustand \(Z\) eines makroskopischen Systems eindeutig beschreibt. Außerdem gelte auch umgekehrt: \(Z_1 = Z_2 \;\Rightarrow\; X_j(Z_1) = X_j(Z_2)\). [d.h. 1-zu-1-Korrespondenz \(Z \leftrightarrow \{X_1, X_2, \ldots, X_n\}\)]
Beispiele: Volumen (\(V\)), Druck (\(P\)), Temperatur (\(T\)), Teilchenzahl (\(N\)), Magnetfeld (\(\vec H\)), Magnetisierung (\(\vec M\)), innere Energie (\(U\)), Entropie (\(S\)), etc.. Was einen vollständigen Satz darstellt, hängt von dem betrachteten System ab.
Abb. 2.1: Zwei Wege \(\gamma_1\), \(\gamma_2\) zwischen thermodynamischen Zuständen \(Z_A\) und \(Z_B\) auf der Zustandsmannigfaltigkeit. Wie von der Abbildung suggeriert, betrachten wir nun \(X_j\) als Funktion der anderen Zustandsvariablen, \(X_{p\neq j}\), die entlang \(\gamma_j\) variiert werden. Dass \(X_j\) eine Zustandsvariable ist, impliziert nun:
\(\displaystyle \int_{\gamma_1} \mathrm{d}X_j = X_j(Z_B) - X_j(Z_A) = \int_{\gamma_2} \mathrm{d}X_j\)
\(\displaystyle \oint \mathrm{d}X_j = 0\)
Wir definierten den Begriff vollständiges (auch totales) Differential:
\begin{equation*} \begin{aligned} & \mathrm{d}X_j \;=\; \sum_{k \neq j} \underbrace{\left(\frac{\partial X_j}{\partial X_k}\right)_{X_{p \neq k, j}}}_{=\, C_k}\, \mathrm{d}X_k \text{ ist „vollständiges Differential“ (VD)} \\ & \text{falls } \partial_{X_{k'}} C_k = \partial_{X_k} C_{k'} \quad \forall\, k, k'. \end{aligned}\end{equation*}
Aus unserer Definition folgt, dass Zustandsgrößen \(X_j\) vollständige Differentiale \(\mathrm{d}X_j\) haben.
Nicht alle makroskopischen Observablen sind Zustandsgrößen und haben vollständige Differentiale. Notation: \[\mathrm{d}X \;\Rightarrow\; \text{vollst.\ Diff.}, \qquad \delta X \;\Rightarrow\; \text{nicht-vollst.\ Diff.}\]
Beispiel (Arbeit). \[\delta W = \sum_{i=1}^m \underbrace{Q_i}_{\text{gen.\ Kräfte}}\, \underbrace{\mathrm{d}q_i}_{\text{gen.\ Koord.}} + \, 0 \cdot \mathrm{d}T,\] i. A. \(\tfrac{\partial Q_i}{\partial T} \neq 0 = \tfrac{\partial 0}{\partial q_i}\).
Konkret: Volumenarbeit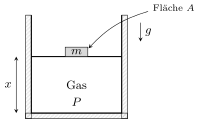
Abb. 2.2: Zylinder mit Kolben zur Illustration der Volumenarbeit \(\delta W = -P\, \mathrm{d}V\). Im Gleichgewicht: \(P A = m g\). Änderung der potentiellen Energie unter \(x \to x + \mathrm{d}x\): \[\mathrm{d}E_{\text{pot}} = m g\, \mathrm{d}x = P A\, \mathrm{d}x = P\, \mathrm{d}V \;\Longrightarrow\; \underline{\delta W = -P\, \mathrm{d}V}\] [Wir sehen klar, dass die generalisierte Kraft, hier nun \(-P\), i. A. von \(T\) abhängt. Wir folgen hier der üblichen Vorzeichenkonvention: \(\delta W > 0\) \(\Leftrightarrow\) am System wird Arbeit geleistet.]
Weiteres Beispiel: magnetisches System: \(\delta W = \vec H \cdot \mathrm{d}\vec M\).
Im Gleichgewicht erfüllen thermodynamische Systeme Zustandsgleichungen. Dies können in der Form \begin{equation} f(X_1, X_2, \ldots, X_n) = 0 \label{Zustandsgleichung}\tag{2.1}\end{equation} dargestellt werden. Im Rahmen der Thermodynamik ist allerdings keine Herleitung möglich. Wir werden im Folgenden basierend auf empirischen Beobachtungen und qualitativen Argumenten zwei Beispiele für Zustandsgleichungen motivieren.
Beispiele.
Ideales Gas, d. h. punktförmige, nicht-wechselwirkende Moleküle. Gut bei geringer Dichte (\(N/V \to 0\)) und \(T \to \infty\).
Beobachtung: \(P \tfrac{V}{N} = \text{const.}\) bei fixer \(T\), unabh. vom Gas: „Boyle–Mariotte’sches Gesetz“.

Abb. 2.3: Gas in einem Volumen \(V\) mit Teilchenzahl \(N\), Temperatur \(T\) und Druck \(P\). Definiere die (Ideale-Gas-)Temperatur \(T\) via \[P\, \tfrac{V}{N} =: k_{\mathrm{B}}\, T, \quad\text{mit Boltzmann-Konstante }\,\, k_{\mathrm{B}}= 1.380649 \cdot 10^{-23}\, \tfrac{\mathrm J}{\mathrm K} \simeq 0.086\, \tfrac{\mathrm{meV}}{\mathrm K}.\] [seit Revision der SI Einheiten (2019) ist der Wert in J/K exakt. Problem: in Praxis für \(T \to 0\) nicht verwendbar, da dort die ideale Gasgleichung nicht gilt.]
Offensichtlich kann dies in der Form (\(\ref{Zustandsgleichung}\)) geschrieben werden, \[\underline{f_{\text{ideales Gas}}(P, V, N, T) = P V - N k_{\mathrm{B}}T = 0.}\]
Van der Waals-Gleichung. Idee: \(P V = N k_{\mathrm{B}}T \;\longrightarrow\; P_{\text{eff}}\, V_{\text{eff}} = N k_{\mathrm{B}}T\), wobei
endliches Teilchenvolumen \(V_{\min} = b N\) (Konstante \(b\)) \(\Rightarrow\) \(V_{\text{eff}} = V - V_{\min} = V - b N\);
Wechselwirkungen (Reichweite \(\ll\) Systemlänge) gleichen sich am Rand nicht aus \(\Rightarrow\) verringern den Druck: \[P = P_{\text{eff}} - \Delta P, \qquad \Delta P \propto \Bigl(\tfrac{N}{V}\Bigr)^2.\]
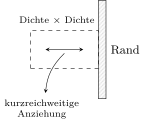
Abb. 2.4: Nahe dem Rand gleichen sich die kurzreichweitigen attraktiven Wechselwirkungen nicht mehr aus \(\Rightarrow\) effektive Druckverringerung \(\Delta P \propto (N/V)^2\).
\[\Rightarrow \; \underline{\Bigl(P + a\, \bigl(\tfrac{N}{V}\bigr)^2\Bigr)\, (V - b N) = N k_{\mathrm{B}}T}\]
Für \(N/V \to 0\) \(\Rightarrow\) ideales Gas (z. B. durch \(T \to \infty\) bei fixem \(P\)).
Bei niedrigem \(T\) \(\Rightarrow\) Phasenübergang (siehe Übung + Kap. 6).
Wir unterscheiden zwischen
extensiven Zustandsgrößen: mengenproportional, d. h. addieren sich bei Zusammenfügen. Z. B. \(V, N, U\).
intensiven Zustandsgrößen: mengenunabhängig. Z. B. \(T, P\).
2.2 Begriff der Temperatur
\begin{equation*} \begin{aligned} & \underline{\text{Wir postulieren („nullter Hauptsatz“):}} \\ & \text{es gibt eine intensive, skalare Zustandsgröße } T \text{ mit} \\[2pt] & \text{i) im Gleichgewicht ist die Temperatur ortsunabhängig, } \vec\nabla T(\vec r) = 0, \text{ im System} \\ & \phantom{i)}\ \textit{[damit macht es Sinn von „\emph{der}“ Temperatur zu sprechen]} \\[2pt] & \text{ii) zwei isolierte Systeme }\end{aligned}\end{equation*}
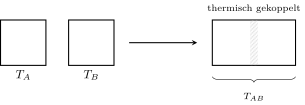
\begin{equation*} \begin{aligned}& \hspace{2em} \text{mit } \min(T_A, T_B) < T_{AB} < \max(T_A, T_B). \\ \end{aligned}\end{equation*}
Erlaubt Messvorschrift:
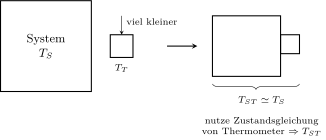
Begriff: isotherm \(\Leftrightarrow\) \(T =\) const.
2.3 Erster Hauptsatz der Thermodynamik
\begin{equation*} \begin{aligned} & \text{Die \emph{innere Energie} } U \text{ eines thermodynamischen Systems ist eine Zustandsgröße mit} \\[2pt] & \hspace{3em} \mathrm{d}U \;=\; \underbrace{\delta Q}_{\text{Wärme}} \;+\; \underbrace{\delta W}_{\substack{\text{mech.\ Arbeit,} \\ \delta W = \sum_i Q_i\, \mathrm{d}q_i}} \;+\; \underbrace{\delta E_c}_{\substack{\text{Energie durch Änderung} \\ \text{der Teilchenzahl,}\\ \delta E_c = \sum_j \mu_j\, \mathrm{d}N_j}} \end{aligned}\end{equation*}
[\(\mu_j\) = chemisches Potential der Teilchensorte \(j\).]
Es gilt also in isolierten Systemen (\(\delta Q = \delta W = \delta E_c = 0\)) \[\mathrm{d}U = 0 \;\Longleftrightarrow\; \underline{\text{Energieerhaltung.}}\]
Für einen beliebigen zyklischen Prozess \(\gamma\): \(\displaystyle \oint_\gamma \mathrm{d}U = 0\) \(\Leftrightarrow\;\) \(\nexists\) „perpetuum mobile (erster Art)“.
Nicht nur \(W\), sondern auch \(Q\) (und \(E_c\)) sind keine Zustandsgrößen. Dies erscheint intuitiv plausibel, wenn wir folgendes Experiment betrachten:
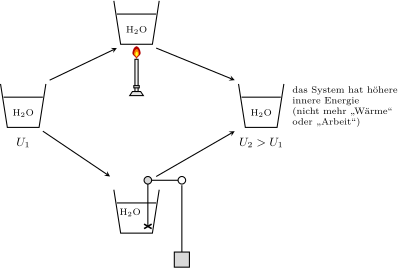
Abb. 2.6: Experimente von Robert Mayer und James P. Joule: derselbe Endzustand lässt sich sowohl durch Wärmezufuhr als auch durch mechanische Arbeit erreichen. Zustandsgleichungen mit \(U\) heißen kalorische Zustandsgleichungen. Z. B. für ein Gas: \(U = U(T, V, N)\). Da \(U, V, N\) extensiv und \(T\) intensiv: \[U(T, \lambda V, \lambda N) = \lambda\, U(T, V, N) \;\overset{\lambda = 1/N}{\Longrightarrow}\; \underline{U = N\, \widetilde U(T, V/N).}\]
Für ideales Gas: natürlich, dass \(U\) unabhängig von \(V/N\) \(\Rightarrow\) \(\underline{U = N f(T)}\).
Konsistent mit Experiment von Gay-Lussac (1807):
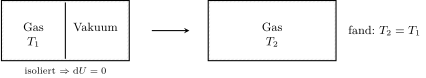
Abb. 2.7: Gay-Lussac-Experiment: freie Expansion eines idealen Gases in ein Vakuum ändert die Temperatur nicht. Beachte: \([f(T)] = [U] =\) Energie. Da die einzige Energieskala \(k_{\mathrm{B}}T\) ist, muss also gelten: \[\Rightarrow \; \underline{U = c\, N k_{\mathrm{B}}T}.\] [Hier ist \(c\) eine Konstante, die vom Gas abhängt; siehe Abschn. Kapitel 4: \(c = f/2\)]
2.4 Zweiter Hauptsatz der Thermodynamik
Problem: 1. HS gibt noch keine Zeitrichtung. [klar im Widerspruch zur Alltagserfahrung, z. B. R. Mayer rückwärts oder Kreide zurück in Hand, oder von kalt nach warm.]
2.4.1 Formulierung
Definition. Ein perpetuum mobile 2. Art ist eine periodische Maschine (also zyklischer Prozess), die nichts weiter bewirkt als Wärme einem Reservoir zu entnehmen und diese in Arbeit umzuwandeln.
\begin{equation*} \begin{aligned} & \underline{\text{2.\ Hauptsatz}}\text{ (in der Formulierung von William Thomson $=$ Lord Kelvin):} \\ & \text{Es gibt kein perpetuum mobile 2.\ Art.} \end{aligned}\end{equation*}
2.4.2 Carnot-Maschine
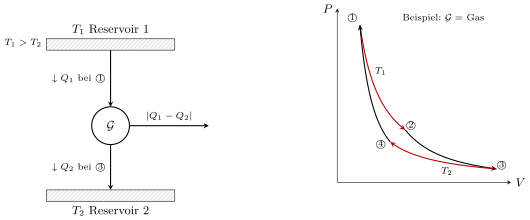
Begriffe.
adiabatisch \(\Leftrightarrow \delta Q = 0\).
reversibel \(\Leftrightarrow\) kann umgekehrt werden, was also notwendigerweise quasi-statisch (d. h. langsam auf der Skala der Relaxationszeiten) sein muss \(\Rightarrow\) Folge von Gleichgewichtszuständen.
Ansonsten: irreversibel.
Beispiel. 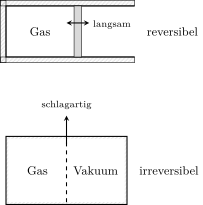
Carnot-Prozess (reversibel):
\(\mathcal G\) im Kontakt mit R1: isotherme Expansion \(\Rightarrow\) \(Q_1 > 0\) fließt in \(\mathcal G\).
\(\mathcal G\) isoliert: adiabatische Expansion bis \(T_2\).
\(\mathcal G\) im Kontakt mit R2: isotherme Kompression \(\Rightarrow\) \(Q_2 > 0\) fließt aus \(\mathcal G\).
\(\mathcal G\) isoliert: adiabatische Kompression bis \(T_1\).
Aufgrund \(0 = \oint \mathrm{d}U = \oint \delta Q + \oint \delta W = Q_1 - Q_2 + \Delta W\) (Konvention: \(\Delta W < 0\) heißt nach außen verrichtete Arbeit): \[\text{\emph{Wirkungsgrad:}} \quad \eta := \frac{-\Delta W}{\underbrace{Q_1}_{\text{reingesteckte Wärme}}} = \frac{Q_1 - Q_2}{Q_1} = 1 - \frac{Q_2}{Q_1} \;<\; 1.\]
Da reversibel: kann auch als Wärmepumpe verwendet werden:
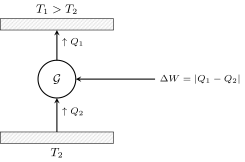
Betrachte nun zwei Maschinen (eine reversibel \(\mathcal G\), eine allgemein \(A\)) zwischen den gleichen Reservoirs:
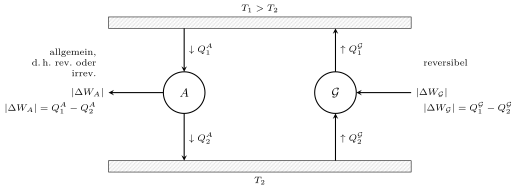
Wähle \(Q^A_2 = Q^{\mathcal G}_2 \;\Rightarrow\;\) \(R_2\) unverändert. \[\Rightarrow \; |\Delta W_A| - |\Delta W_{\mathcal G}| = Q^A_1 - Q^{\mathcal G}_1 \leq 0 \qquad \text{(2.\ HS)} \;\Longrightarrow\; \underline{Q^A_1 \leq Q^{\mathcal G}_1.}\]
Falls auch \(A\) reversibel: kehre Prozess um \(\Rightarrow\) \(Q^{\mathcal G}_1 \leq Q^A_1\) \(\;\Rightarrow\; \underline{Q^A_1 = Q^{\mathcal G}_1.}\)
Damit:
Für jeden reversiblen zyklischen Prozess ist \(\tfrac{Q_1}{Q_2}\) und daher \(\eta = 1 - \tfrac{Q_2}{Q_1}\) bei gegebenen \(T_1, T_2\) universell. Also \(\eta_{\text{rev}} = f(T_1, T_2) = \bar f(T_1/T_2)\) [da Skalieren aller Energien, also von \(k_B T_1\) und \(k_B T_2\), die dimensionslose Größe \(\eta_\text{rev}\) nicht ändert. In anderen Worten, nur \(\eta_{\text{rev}} =\bar f(T_1/T_2)\) is konsistent mit den Einheiten].
Das erlaubt eine Temperatur zu definieren („Kelvin-Skala“): \[\eta_{\text{rev}} = 1 - \frac{T_2}{T_1} \;\Leftrightarrow\; \frac{T_2}{T_1} = 1 - \eta_{\text{rev}} = \frac{Q_2}{Q_1}.\] [Übungsaufgabe: identisch mit idealer-Gas-Temperatur.]
Für irreversible Prozesse: \[\eta_{\text{irrev}} = \frac{Q^A_1 - Q^A_2}{Q^A_1} = 1 - \frac{Q^A_2}{Q^A_1} < \eta_{\text{rev}} \;\Rightarrow\; \text{Wirkungsgrad ist beschränkt durch } \eta_{\text{rev}}.\]
Für reversiblen Prozess: obwohl \(\oint \delta Q = Q_1 - Q_2\) gilt \[\frac{Q_1}{T_1} = \frac{Q_2}{T_2} \;\Leftrightarrow\; \frac{Q_1}{T_1} + \frac{-Q_2}{T_2} = 0 \;\Leftrightarrow\; \oint_{\text{Carnot}} \frac{\delta Q}{T} = 0.\]
2.4.3 Entropie
Betrachte allgemeinen reversiblen Prozess (\(T\) ändert sich kontinuierlich):
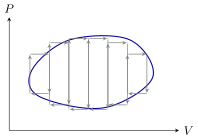
Zerlege in \(M\) Carnot-Prozesse: \[0 = \sum_{i=1}^{2M} \frac{\Delta Q_i}{T_i} \;\xrightarrow{M \to \infty}\; \oint_{\text{rev}} \frac{\delta Q}{T} = 0.\] Daher:
\begin{equation*} \underline{\text{Entropie}}\text{ } S \text{ definiert (bis auf Referenzwert) via} \qquad \mathrm{d}S := \frac{\delta Q}{T}\bigg|_{\text{reversibel}}.\end{equation*}
\(S\) ist eine Zustandsgröße, da \(\oint \mathrm{d}S = \oint \tfrac{\delta Q}{T} = 0\).
Für irreversiblen Prozess:
2 Reservoire: \(\tfrac{T_2}{T_1} = 1 - \eta_{\text{rev}} < 1 - \eta_{\text{irrev}} = 1 - \tfrac{Q^A_1 - Q^A_2}{Q^A_1} = \tfrac{Q^A_2}{Q^A_1}\) \[\Leftrightarrow \; \tfrac{Q^A_1}{T_1} + \tfrac{-Q^A_2}{T_2} < 0.\]
Allgemein: \(\displaystyle \oint_{\text{irrev}} \frac{\delta Q}{T} < 0\).
Betrachte:
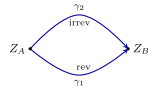
Abb. 2.13: Reversibler Pfad \(\gamma_1\) und irreversibler Pfad \(\gamma_2\) zwischen denselben Zuständen \(Z_A\) und \(Z_B\). Da \((-\gamma_1) \cup \gamma_2\) irreversibel: \[0 > \oint_{(-\gamma_1) \cup \gamma_2} \tfrac{\delta Q}{T} = -\int_{\gamma_1} \tfrac{\delta Q}{T} + \int_{\gamma_2} \tfrac{\delta Q}{T} \;\Leftrightarrow\; \underbrace{\int_{Z_A}^{Z_B, \text{rev}} \tfrac{\delta Q}{T}}_{=\, S(Z_B) - S(Z_A)} > \int_{Z_A}^{Z_B, \text{irrev}} \tfrac{\delta Q}{T}.\]
Daher:
\begin{equation*} \begin{aligned} & \mathrm{d}S \;\geq\; \frac{\delta Q}{T} \qquad (\text{$>$ irreversibel, $=$ reversibel}) \\[2pt] & \text{Für isolierte Systeme: } \delta Q = 0 \;\Rightarrow\; \mathrm{d}S \geq 0, \text{ d.\,h.\ Entropie ist im Gleichgewicht maximal.} \end{aligned}\end{equation*}
Kommentare:
Manchmal als 2. Hauptsatz angegeben.
Gibt Zeitrichtung vor.
Beispiele.
Isotherme, reversible Expansion eines idealen Gases. Erinnerung: \(U = U(T)\), also \(\mathrm{d}U = 0\) \(\;\overset{\text{1.\ HS}}{=}\; \delta Q + \underbrace{\delta W}_{-P \mathrm{d}V}\) \begin{align*} &\Rightarrow \; \tfrac{\delta Q}{T} = \tfrac{P}{T}\, \mathrm{d}V, \qquad P = N k_{\mathrm{B}}T/V \text{ (ideales Gas)} \\ &\Rightarrow \; \Delta S_{\text{Gas}} = \int \tfrac{\delta Q}{T} = \tfrac{1}{T}\, \int_{V_1}^{V_2} P\, \mathrm{d}V = k_{\mathrm{B}}N\, \ln(V_2/V_1).\end{align*} Reservoir hat Wärme abgegeben; da \(\delta Q = 0\) für Reservoir \(+\) System und reversibel: \[\Rightarrow \; \Delta S_{\text{tot}} = \Delta S_{\text{Gas}} + \Delta S_{\text{Res}} = 0.\]
Freie (irreversible) isotherme Expansion.
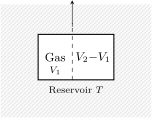
Abb. 2.14: Freie isotherme Expansion eines Gases in ein Vakuum bei Kontakt mit einem Wärmereservoir. \(\Delta S_{\text{Gas}} = k_{\mathrm{B}}N \ln(V_2/V_1)\), da Endzustand der gleiche und \(S\) Zustandsgröße. Außerdem bleibt die innere Energie des Gases gleich, sodass \(\Delta Q +\Delta W = 0\). Da außerdem das Gas keine Arbeit verrichtet, muss also gelten \(\Delta Q = -\Delta W = 0\). Das impliziert wiederum \(\Delta S_{\text{Res}} \geq 0\) und schließlich \[\Delta S_{\text{tot}} \geq k_{\mathrm{B}}N \ln(V_2/V_1) > 0.\]
2.5 Dritter Hauptsatz der Thermodynamik
Problem: zwei Zustände \(Z_A\) und \(Z_B\) ohne reversiblen Prozess \(Z_A \leftrightarrow Z_B\) [d.h. die Zustandsgleichung führt zu mehreren nicht-zusammenhängenden Blättern. Beispiele: (1) Diamant (metastabil) und Graphit; (2) viele chemische Reaktionen können nicht reversibel durchgeführt werden] \[\Rightarrow \; S(Z_A) - S(Z_B) = \,?\]
\begin{equation*} \begin{aligned} & \underline{\text{3.\ Hauptsatz}} \text{ (ursprünglich von Nernst, 1905):} \\ & \text{Die Entropie eines thermodynamischen Systems bei } T = 0 \text{ ist gegeben durch eine} \\ & \text{von makroskopischen Parametern unabhängige Konstante,} \\ & \hspace{5em} \lim_{T \to 0} S(T, X_2, X_3, \ldots, X_n) = S_0. \end{aligned}\end{equation*}
\(\Rightarrow\) definiert Referenzpunkt bei \(T = 0\). [Beachte: oft \(S_0 = 0\), allerdings eigentlich \(S_0 = k_{\mathrm{B}}\, \ln(\#\text{entartete Grundzustände})\).]
Konsequenz: Absoluter Nullpunkt nicht mit endlich vielen Schritten erreichbar.
Grund: betrachte System (etwa Gas, dabei \(X = P\)):
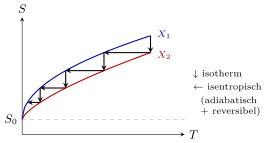
Wäre allerdings (\(S_0\) verschieden für \(X_1, X_2\)):
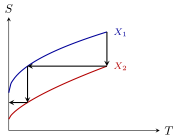
\(\to\) \(T = 0\) wäre in endlich vielen Schritten erreichbar. Der 3. Hauptsatz verbietet dies.
2.6 Thermodynamische Potentiale
1. HS: \(\displaystyle \mathrm{d}U = \delta Q + \sum_i Q_i\, \mathrm{d}q_i + \sum_j \mu_j\, \mathrm{d}N_j\).
Z. B. Gas: \(Q_i \to -P\), \(q_i \to V\), nur \(\mu_j \to \mu\), \(N_j \to N\). [oder magnet.: \(\vec q_i = \vec M_j\), \(\vec Q_i = \vec H_j\).]
2. HS: \(\displaystyle \mathrm{d}S \geq \frac{\delta Q}{T}\) (\(\geq\) irreversibel, \(=\) reversibel), sodass
\begin{equation*} \mathrm{d}S \;\geq\; \frac{1}{T}\, \mathrm{d}U - \sum_i \frac{Q_i}{T}\, \mathrm{d}q_i - \sum_j \frac{\mu_j}{T}\, \mathrm{d}N_j \quad (\mathrm{d}S)\end{equation*}
Impliziert:
Betrachten wir reversible Zustandsänderungen, d. h. quasi-statisch im Gleichgewicht:
\begin{equation*} \Bigl(\tfrac{\partial S}{\partial U}\Bigr)_{\vec q, \vec N} = \tfrac{1}{T}, \quad \Bigl(\tfrac{\partial S}{\partial q_i}\Bigr)_{U, N, q_{k \neq i}} = -\tfrac{Q_i}{T}, \quad \Bigl(\tfrac{\partial S}{\partial N_j}\Bigr)_{U, \vec q, N_{k \neq j}} = -\tfrac{\mu_j}{T}. \quad (1)\end{equation*}
Man sagt: \(U, \vec q, \vec N\) sind die „natürlichen Variablen“ von \(S\), denn kenne ich \(S = S(U, \vec q, \vec N)\) \(\Rightarrow\) \(T, Q_i, \mu_j\).
Betrachte (irreversible) Relaxation zum Gleichgewicht: \(\href{#eq:td-dS}{(\mathrm{d}S)}\) \(\Rightarrow\) \(S\) ist maximal bei gegebenen \(U, \vec q, \vec N\) im Gleichgewicht.
Sieht noch einfacher aus, wenn man umschreibt:
\begin{equation*} \href{#eq:td-dS}{(\mathrm{d}S)} \;\Longleftrightarrow\; \mathrm{d}U \;\leq\; T\, \mathrm{d}S + \sum_i Q_i\, \mathrm{d}q_i + \sum_j \mu_j\, \mathrm{d}N_j \quad (\mathrm{d}U)\end{equation*}
Entsprechend:
\(U\) minimal im Gleichgewicht bei \(\underbrace{S, q_i, N_j}_{\text{„nat.\ Variablen“}} =\) const.
\(U = U(S, \vec q, \vec N)\) sodass \[\Bigl(\tfrac{\partial U}{\partial S}\Bigr)_{\vec q, \vec N} = T, \quad \Bigl(\tfrac{\partial U}{\partial q_i}\Bigr)_{S, \vec N, q_{k \neq i}} = Q_i, \quad \Bigl(\tfrac{\partial U}{\partial N_j}\Bigr)_{S, \vec q, N_{k \neq j}} = \mu_j.\]
Vollständiges Differential / Satz von Schwarz: \[\tfrac{\partial}{\partial q_i}\, \Bigl(\underbrace{\tfrac{\partial U}{\partial S}\bigg|_{\vec q, \vec N}}_{=\, T}\Bigr)\bigg|_{S, \vec N, q_{k \neq i}} = \tfrac{\partial}{\partial S}\, \Bigl(\underbrace{\tfrac{\partial U}{\partial q_i}\bigg|_{S, \vec N}}_{=\, Q_i}\Bigr)\bigg|_{\vec q, \vec N}\]
\begin{equation*} \begin{aligned} &\left(\tfrac{\partial T}{\partial q_i}\right)_{S, \vec N} = \left(\tfrac{\partial Q_i}{\partial S}\right)_{\vec q, \vec N}, \qquad \text{bzw. } \left(\tfrac{\partial T}{\partial V}\right)_{S, N} = -\left(\tfrac{\partial P}{\partial S}\right)_{V, N} \\ &\left(\tfrac{\partial T}{\partial N_j}\right)_{S, \vec q, N_{k \neq j}} = \left(\tfrac{\partial \mu_j}{\partial S}\right)_{\vec q, \vec N}, \qquad \text{bzw. } \left(\tfrac{\partial T}{\partial N}\right)_{S, V} = \left(\tfrac{\partial \mu}{\partial S}\right)_{V, N} \\ &\left(\tfrac{\partial Q_i}{\partial N_j}\right)_{S, \vec q, N_{k \neq j}} = \left(\tfrac{\partial \mu_j}{\partial q_i}\right)_{S, \vec N}, \qquad \text{bzw. } -\left(\tfrac{\partial P}{\partial N}\right)_{S, V} = \left(\tfrac{\partial \mu}{\partial V}\right)_{S, N} \end{aligned} \qquad \text{(MU)}\end{equation*}
Relationend, die auf diese Art und Weise von den thermodynamischen Potentialen abgeleitet werden heißen „Maxwell-Relationen“.
2.6.1 Legendre-Transformation
Ziel: andere natürliche Variablen, da z. B. \(S =\) const. schwer realisierbar ist.
Betrachte: \(f = f(x)\) mit \(\mathrm{d}f = s\, \mathrm{d}x\), \(s = \tfrac{\mathrm{d}f}{\mathrm{d}x}\). [\(f \leftrightarrow U\), \(x \leftrightarrow S\), \(s \leftrightarrow T\)]
Ziel: \(g = g(s)\) mit \(\tfrac{\mathrm{d}g}{\mathrm{d}s} = \pm x\). Gilt für \[\underline{g(s) = \mp\, [f(x(s)) - s\, x(s)]},\] denn \(\tfrac{\mathrm{d}g}{\mathrm{d}s} = \mp\, [\underbrace{\tfrac{\mathrm{d}f}{\mathrm{d}x}}_{=\, s}\, \tfrac{\mathrm{d}x}{\mathrm{d}s} - x - s\, \tfrac{\mathrm{d}x}{\mathrm{d}s}] = \pm x\) \(\checkmark\).
Bekannt aus klassischer Mechanik: Lagrange-Funktion \(L = L(q, \dot q)\) \(\longrightarrow\) \(H(q, p) = p\, \dot q(q, p) - L(q, \dot q(q, p))\) mit \(p = \tfrac{\partial L}{\partial \dot q}\). Ersetze \(\dot q\) (das \(\hat{=} x\)) durch konjugierte Größe \(p\) (das \(\hat{=} s\)).
Bei uns: \(T = \Bigl(\tfrac{\partial U}{\partial S}\Bigr)_{\vec q, \vec N}\) ist bezüglich \(U\) zu \(S\) konjugierte Größe.
Wir definieren:
\begin{equation*} F(T, \vec q, \vec N) \;:=\; U - \underbrace{\Bigl(\tfrac{\partial U}{\partial S}\Bigr)_{\vec q, \vec N}}_{=\, T}\, S \qquad \text{\emph{freie Energie}},\end{equation*}
wobei wir hier entsprechend \(U\) und \(S\) als Funktionen von \(T\), \(\vec q\) und \(\vec N\) auffassen.
Es gilt: \(\mathrm{d}F = \mathrm{d}U - \mathrm{d}(T S) \overset{\href{#eq:td-dU}{(\mathrm{d}U)}}{\leq} T \mathrm{d}S + \sum_i Q_i\, \mathrm{d}q_i + \sum_j \mu_j\, \mathrm{d}N_j - T \mathrm{d}S - S\, \mathrm{d}T\)
\begin{equation*} \mathrm{d}F \;\leq\; -S\, \mathrm{d}T + \sum_i Q_i\, \mathrm{d}q_i + \sum_j \mu_j\, \mathrm{d}N_j \quad (\mathrm{d}F)\end{equation*}
Damit gilt:
\(F\) minimal im Gleichgewicht bei \(T, q_i, N_j =\) const.
\(F = F(T, \vec q, \vec N)\) mit \begin{equation*} \Bigl(\tfrac{\partial F}{\partial T}\Bigr)_{\vec q, \vec N} = -S, \quad \Bigl(\tfrac{\partial F}{\partial q_i}\Bigr)_{T, \vec N, q_{k \neq i}} = Q_i, \quad \Bigl(\tfrac{\partial F}{\partial N_j}\Bigr)_{T, \vec q, N_{k \neq j}} = \mu_j\end{equation*} [wie erwartet nach der Konstruktion der Legendre-Transformation]
Maxwell-Relationen:
\begin{equation*} \begin{aligned} &-\left(\tfrac{\partial S}{\partial q_i}\right)_{T, \vec N, q_{k \neq i}} = \left(\tfrac{\partial Q_i}{\partial T}\right)_{\vec q, \vec N}, \qquad \text{bzw. } \left(\tfrac{\partial S}{\partial V}\right)_{T, N} = \left(\tfrac{\partial P}{\partial T}\right)_{V, N} \\ &-\left(\tfrac{\partial S}{\partial N_j}\right)_{T, \vec q, \vec N_{k \neq j}} = \left(\tfrac{\partial \mu_j}{\partial T}\right)_{\vec q, \vec N}, \qquad \text{bzw. } -\left(\tfrac{\partial S}{\partial N}\right)_{T, V} = \left(\tfrac{\partial \mu}{\partial T}\right)_{V, N} \\ &\left(\tfrac{\partial Q_i}{\partial N_j}\right)_{T, \vec q, \vec N_{k \neq j}} = \left(\tfrac{\partial \mu_j}{\partial q_i}\right)_{T, \vec N, q_{k \neq i}}, \qquad \text{bzw. } -\left(\tfrac{\partial P}{\partial N}\right)_{T, V} = \left(\tfrac{\partial \mu}{\partial V}\right)_{T, N} \end{aligned} \qquad (MF)\end{equation*}
2.6.2 Weitere thermodynamische Potentiale
i) Enthalpie: \(H = H(S, \vec Q, \vec N)\), durch \(q_i \to \tfrac{\partial U}{\partial q_i} = Q_i\) in \(U\):
\begin{equation*} \begin{aligned} & H(S, \vec Q, \vec N) \;:=\; U - \sum_i Q_i\, q_i \\[2pt] & \Rightarrow\; \mathrm{d}H \leq T\, \mathrm{d}S - \sum_i q_i\, \mathrm{d}Q_i + \sum_j \mu_j\, \mathrm{d}N_j \\ & \Rightarrow\; \text{minimal im Gleichgewicht bei } S, Q_i, N_j = \text{const.} \end{aligned} \quad (\mathrm{d}H)\end{equation*}
[Übung: leite die dazugehörigen Maxwell-Relationen her.]
ii) Freie Enthalpie: \(G = G(T, \vec Q, \vec N)\) [auch „Gibbs’sche Enthalpie“], z. B. durch \(S \to \tfrac{\partial H}{\partial S} = T\) in \(H\):
\begin{equation*} \begin{aligned} & G(T, \vec Q, \vec N) \;:=\; H - T S \;=\; U - \sum_i Q_i\, q_i - T S \\[2pt] & \Rightarrow\; \mathrm{d}G \leq -S\, \mathrm{d}T - \sum_i q_i\, \mathrm{d}Q_i + \sum_j \mu_j\, \mathrm{d}N_j \\ & \Rightarrow\; \text{minimal im Gleichgewicht bei } T, Q_i, N_j = \text{const.} \end{aligned} \quad (\mathrm{d}G)\end{equation*}
iii) Großkanonisches Potential: \(\Omega = \Omega(T, \vec q, \vec \mu)\), durch \(N_j \to \tfrac{\partial F}{\partial N_j} = \mu_j\) in \(F\):
\begin{equation*} \begin{aligned} & \Omega(T, \vec q, \vec \mu) \;:=\; F - \sum_j \mu_j\, N_j \\[2pt] & \Rightarrow\; \mathrm{d}\Omega \leq -S\, \mathrm{d}T + \sum_i Q_i\, \mathrm{d}q_i - \sum_j N_j\, \mathrm{d}\mu_j \\ & \Rightarrow\; \text{minimal im Gleichgewicht bei } T, q_i, \mu_j = \text{const.} \end{aligned} \quad (\mathrm{d}\Omega)\end{equation*}
Da wir später verwenden werden: \[\Bigl(\tfrac{\partial \Omega}{\partial T}\Bigr)_{\vec q, \vec \mu} = -S, \quad \Bigl(\tfrac{\partial \Omega}{\partial q_i}\Bigr)_{T, q_{k \neq i}, \vec \mu} = Q_i, \quad \Bigl(\tfrac{\partial \Omega}{\partial \mu_j}\Bigr)_{T, \vec q, \mu_{k \neq j}} = -N.\]
2.6.3 Skalenanalyse
Betrachte \(\href{#eq:td-dU}{(\mathrm{d}U)}\) \(\Leftrightarrow\) \(\mathrm{d}U|_{\text{rev}} = T\, \mathrm{d}S + \sum_i Q_i\, \mathrm{d}q_i + \sum_j \mu_j\, \mathrm{d}N_j\). Bekannt: \(U\) extensiv, \(T\) intensiv \(\Rightarrow\) \(S\) extensiv (denn \(T \mathrm{d}S\) extensiv). Wir wählen (w. l. o. g.): \(Q_i \;\hat=\;\) Kräfte (wie Druck) intensiv, \(q_i \;\hat=\;\) Koordinaten (wie Volumen) extensiv, \(\mu_j\) intensiv, \(N_j\) extensiv.
\(\Rightarrow\) \(S, U, F, H, G, \Omega\) sind extensiv.
Z. B. gilt:
\begin{equation*} \lambda\, G(T, \vec Q, \vec N) = G(T, \vec Q, \lambda \vec N). \quad (\ast)\end{equation*} Damit \begin{align*} G(T, \vec Q, \vec N) &= \tfrac{\mathrm{d}}{\mathrm{d}\lambda}\, (\lambda\, G(T, \vec Q, \vec N)) \overset{\href{#eq:G-extensiv}{(\ast)}}{=} \tfrac{\mathrm{d}}{\mathrm{d}\lambda}\, G(T, \vec Q, \lambda \vec N) \\ &= \sum_j \underbrace{\Bigl(\tfrac{\partial G}{\partial N_j}\Bigr)_{T, \vec Q, \vec N_{k \neq j}}}_{\overset{\href{#eq:td-dG}{(\mathrm{d}G)}}{=}\, \mu_j}\, \underbrace{\tfrac{\mathrm{d}\lambda N_j}{\mathrm{d}\lambda}}_{=\, N_j}.\end{align*}
\begin{equation*} G(T, \vec Q, \vec N) \;=\; \sum_j \mu_j\, N_j \qquad \text{„Gibbs–Duhem-Relation“} \quad (\text{GD})\end{equation*}
\(\Rightarrow\) \(\mu_j =\) freie Enthalpie pro Teilchen \(j\).
\(\Rightarrow\) man kann dann damit auch \(U, F, H, \Omega\) ausdrücken. Z. B.: \begin{align*} \Omega &= F - \sum_j \mu_j\, N_j \underbrace{=}_{\mathclap{\substack{F + TS - TS \\ = G - \sum_i Q_i q_i}}} G + \sum_i Q_i\, q_i - \sum_j \mu_j\, N_j \overset{\href{#eq:GD}{(\text{GD})}}{=} \sum_i Q_i\, q_i.\end{align*} [Z. B. für Gas: \(G = \mu N\) und \(\Omega = -P V\). Dieses Ergebnis hätte man auch direkt bekommen durch Anwenden der Skalen-Analyse auf \(\Omega(T,\vec Q,\vec \mu)\). Übung: überzeugen Sie sich davon.]
Oft \(\href{#eq:GD}{(\text{GD})}\) auch via \(\href{#eq:td-dG}{(\mathrm{d}G)}\): \(\mathrm{d}G = -S\, \mathrm{d}T - \sum_i q_i\, \mathrm{d}Q_i + \sum_j \mu_j\, \mathrm{d}N_j \overset{\href{#eq:GD}{(\text{GD})}}{=} \mathrm{d}\bigl(\sum_j \mu_j\, N_j\bigr)\) \[\Leftrightarrow \; \underline{\sum_j N_j\, \mathrm{d}\mu_j \;=\; -S\, \mathrm{d}T - \sum_i q_i\, \mathrm{d}Q_i.}\] \(\to\) Parameter (\(\mu_j, T, Q_i\)) können nicht unabhängig voneinander variiert werden.
2.6.4 Stabilität
Betrachte
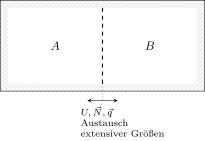
Unabhängig davon ob reversibel oder irreversibel, gilt:
\begin{equation*} U = U_A + U_B = \text{const.} \;\Rightarrow\; \mathrm{d}U_A = -\mathrm{d}U_B, \quad \vec N, \vec q \text{ analog.} \quad (\ast)\end{equation*} Im Gleichgewicht: \(S\) maximal, also \(\mathrm{d}S = 0\) (bei \(\mathrm{d}U, \mathrm{d}\vec N, \mathrm{d}\vec q = 0\)) \begin{align*} \Rightarrow \mathrm{d}S &= \mathrm{d}S_A + \mathrm{d}S_B \overset{\href{#eq:td-dS}{(\mathrm{d}S)}, \href{#eq:stabilitaet-cons}{(\ast)}}{=} \Bigl(\tfrac{1}{T_A} - \tfrac{1}{T_B}\Bigr) \mathrm{d}U_A - \sum_i \Bigl(\tfrac{Q^A_i}{T_A} - \tfrac{Q^B_i}{T_B}\Bigr) \mathrm{d}q^A_i - \sum_j \Bigl(\tfrac{\mu^A_j}{T_A} - \tfrac{\mu^B_j}{T_B}\Bigr) \mathrm{d}N^A_j \overset{!}{=} 0.\end{align*}
\begin{equation*} T_A = T_B,\qquad Q^A_i = Q^B_i,\qquad \mu^A_j = \mu^B_j\end{equation*}
[konsistent mit 0. HS.T]
Weiterhin: Maximum, d. h.: unter \(U_{A/B} \to U_{A/B} \pm \Delta U\) für \(\Delta U \to 0\) muss gelten \begin{align*} \Delta S &\sim \tfrac{1}{2}\, \sum_{t = A, B} \Bigl(\tfrac{\partial^2 S}{\partial U_t^2}\Bigr)_{\vec q, \vec N}\, (\Delta U_t)^2 \\ &\overset{\href{#eq:td-dS-partial}{(1)}}{=} -\tfrac{1}{2 T^2}\, \sum_{t = A, B} \underbrace{\Bigl(\tfrac{\partial T_t}{\partial U_t}\Bigr)_{\vec q, \vec N}}_{=\, [(\partial U_t/\partial T_t)_{\vec q, \vec N}]^{-1}}\, (\Delta U_t)^2 \overset{!}{\leq} 0.\end{align*}
\begin{equation*} \left(\tfrac{\partial U}{\partial T}\right)_{\vec q, \vec N} \;\geq\; 0 \qquad \text{innere Energie steigt monoton mit } T \text{ bei fixen } \vec q, \vec N.\end{equation*}
\(\href{#eq:td-dU}{(\mathrm{d}U)}\) \(\Leftrightarrow\) \(\mathrm{d}U = T\, \mathrm{d}S + \sum_i Q_i\, \mathrm{d}q_i + \sum_j \mu_j\, \mathrm{d}N_j\)
\begin{equation*} \Rightarrow \Bigl(\tfrac{\partial U}{\partial T}\Bigr)_{\vec q, \vec N} = T\, \Bigl(\tfrac{\partial S}{\partial T}\Bigr)_{\vec q, \vec N} = -T\, \Bigl(\tfrac{\partial^2 F}{\partial T^2}\Bigr)_{\vec q, \vec N} \geq 0 \quad (\ast\ast)\end{equation*} (mit \(S = -(\partial F/\partial T)_{\vec q, \vec N}\)).
\begin{equation*} \left(\tfrac{\partial^2 F}{\partial T^2}\right)_{\vec q, \vec N} \;\leq\; 0 \qquad \text{konkav in } T.\end{equation*}
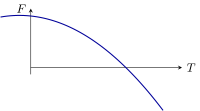
Es gibt weitere Stabilitätsbedingungen: z. B. \(\vec q_{A/B} \to \vec q_{A/B} \pm \Delta \vec q\) \[\Rightarrow \Delta F \sim \tfrac{1}{2}\, \sum_{\substack{t = A, B \\ j}} \Bigl(\tfrac{\partial^2 F}{\partial q_j^2}\Bigr)_{T, \vec N, \vec q_{k \neq j}}\, (\Delta q_j)^2 \overset{!}{\geq} 0 \quad \text{(Minimierung)}.\]
\begin{equation*} \left(\tfrac{\partial^2 F}{\partial q_j^2}\right)_{T, \vec N, q_{k \neq j}} \;\geq\; 0 \qquad \text{konvex in } \vec q.\end{equation*}
2.7 Response-Funktionen
2.7.1 Thermische Response
\begin{equation*} \underline{\text{Wärmekapazität:}} \qquad C_X \;:=\; \left(\tfrac{\delta Q}{\mathrm{d}T}\right)_{X, N}, \qquad X = P, V.\end{equation*}
Umschreiben: \(\href{#eq:td-dU}{(\mathrm{d}U)}\) \(\Leftrightarrow\) \(\mathrm{d}U = \underbrace{T\, \mathrm{d}S}_{=\, \delta Q} - P\, \mathrm{d}V + \mu\, \mathrm{d}N\) \[\Rightarrow \; \underline{C_V = \Bigl(\tfrac{\partial U}{\partial T}\Bigr)_{V, N} \overset{\href{#eq:stab-UT}{(\ast\ast)}}{=} -T\, \Bigl(\tfrac{\partial^2 F}{\partial T^2}\Bigr)_{V, N} \overset{\href{#eq:stab-UT}{(\ast\ast)}}{\geq} 0} \,\,\textit{[Stabilität]}.\]
Allerdings: \(C_P \neq \Bigl(\tfrac{\partial U}{\partial T}\Bigr)_{P, N}\), sondern nach \(\href{#eq:td-dH}{(\mathrm{d}H)}\) \(\Leftrightarrow\) \(\mathrm{d}H = \underbrace{T \mathrm{d}S}_{=\, \delta Q} + V\, \mathrm{d}P + \mu\, \mathrm{d}N\): \[\Rightarrow \; \underline{C_P = \Bigl(\tfrac{\partial H}{\partial T}\Bigr)_{P, N}.}\]
Auch \(C_P \neq C_V\); es gibt einen Zusammenhang. Dazu betrachte \(U = U(T, V)\) bei gegebenem \(N\) (also \(P = P(T, V)\)):
\begin{align*} \href{#eq:td-dU}{(\mathrm{d}U)} \;\Leftrightarrow\; \delta Q &= \mathrm{d}U + P\, \mathrm{d}V \notag \\ &= \Bigl(\tfrac{\partial U}{\partial T}\Bigr)_V \mathrm{d}T + \Bigl(\tfrac{\partial U}{\partial V}\Bigr)_T \mathrm{d}V + P\, \mathrm{d}V \notag \\ \Rightarrow \; C_P = \Bigl(\tfrac{\delta Q}{\mathrm{d}T}\Bigr)_P &= \underbrace{\Bigl(\tfrac{\partial U}{\partial T}\Bigr)_V}_{=\, C_V} + \Bigl[\Bigl(\tfrac{\partial U}{\partial V}\Bigr)_T + P\Bigr]\, \Bigl(\tfrac{\partial V}{\partial T}\Bigr)_P \notag \\ \Rightarrow \; C_P - C_V &= \underbrace{\Bigl[\Bigl(\tfrac{\partial U}{\partial V}\Bigr)_T + P\Bigr]}_{(\ast)}\, \Bigl(\tfrac{\partial V}{\partial T}\Bigr)_P. \quad (\ast)\end{align*}
\(\href{#eq:CPmCV-star}{(\ast)}\) kann noch vereinfacht werden: \(\href{#eq:td-dS}{(\mathrm{d}S)}\) \(\Leftrightarrow\) \(\mathrm{d}S = \tfrac{1}{T}\, \mathrm{d}U + \tfrac{P}{T}\, \mathrm{d}V\) und \(U = U(T, V)\): \[\mathrm{d}S = \tfrac{1}{T}\, \Bigl(\tfrac{\partial U}{\partial T}\Bigr)_V \mathrm{d}T + \tfrac{1}{T}\, \Bigl[\Bigl(\tfrac{\partial U}{\partial V}\Bigr)_T + P\Bigr]\, \mathrm{d}V.\] Maxwell-Relation: \(\tfrac{\partial}{\partial V}\, \tfrac{\partial U}{\partial T} = \tfrac{\partial}{\partial T}\, \Bigl[\tfrac{1}{T}\, \Bigl(\tfrac{\partial U}{\partial V} + P\Bigr)\Bigr]\) \(= -\tfrac{1}{T^2}\, \Bigl(\tfrac{\partial U}{\partial V} + P\Bigr) + \tfrac{1}{T}\, \Bigl(\tfrac{\partial^2 U}{\partial T \partial V} + \tfrac{\partial P}{\partial T}\Bigr)\) \[\Rightarrow \; \underline{\Bigl(\tfrac{\partial U}{\partial V}\Bigr)_T + P \;=\; T\, \Bigl(\tfrac{\partial P}{\partial T}\Bigr)_V.}\] Bemerkung: zeigt, dass \(P \propto T\) bei konstantem \(N, V\) \(\Leftrightarrow\) \(\Bigl(\tfrac{\partial U}{\partial V}\Bigr)_T = 0\); wie auch beim idealen Gas gilt.
In \((\ast)\) eingesetzt:
\begin{equation*} C_P - C_V \;=\; T\, \Bigl(\tfrac{\partial P}{\partial T}\Bigr)_V\, \Bigl(\tfrac{\partial V}{\partial T}\Bigr)_P \qquad (C_P C_V)\end{equation*}
\(\to\) direkt durch Zustandsgleichung gegeben.
Beispiel (Ideales Gas). \(P V = N k_{\mathrm{B}}T \;\Rightarrow\; \Bigl(\tfrac{\partial P}{\partial T}\Bigr)_V = \tfrac{N k_{\mathrm{B}}}{V}\) und \(\Bigl(\tfrac{\partial V}{\partial T}\Bigr)_P = \tfrac{N k_{\mathrm{B}}}{P} = \tfrac{V}{T}\) \[\Rightarrow \; \underline{C_P - C_V = N k_{\mathrm{B}}.}\]
\(C_X = T\, \Bigl(\tfrac{\partial S}{\partial T}\Bigr)_X \;\Rightarrow\; S(T, X) = \int_0^T \mathrm{d}T'\, \tfrac{C_X(T')}{T'}\), \(X = P, V\), nach dem 3. HS.T. Damit dieser Ausdruck integrabel ist, muss gelten \(C_X(T) \leq \text{const} \cdot T^\varepsilon\), \(\varepsilon > 0\), für \(T \to 0\). [z. B. gilt für Phononen \(\propto T^3\), und für \(e^-\) in Metall (genau genommen Fermi-Gas oder -Flüssigkeit) \(\propto T\).]
Außerdem: verwende Maxwell-Relation von \(F\): \(\Bigl(\tfrac{\partial S}{\partial V}\Bigr)_T = \Bigl(\tfrac{\partial P}{\partial T}\Bigr)_V\) und von \(\mathrm{d}G = -S\, \mathrm{d}T + V\, \mathrm{d}P + \mu\, \mathrm{d}N \;\Rightarrow\; \Bigl(\tfrac{\partial V}{\partial T}\Bigr)_P = -\Bigl(\tfrac{\partial S}{\partial P}\Bigr)_T\). \[\Rightarrow \; \tfrac{C_P - C_V}{T} = -\Bigl(\tfrac{\partial S}{\partial V}\Bigr)_T\, \Bigl(\tfrac{\partial S}{\partial P}\Bigr)_T \;\Rightarrow\; \lim_{T \to 0} \tfrac{C_P - C_V}{T} = 0\] (da sowohl \((\partial S / \partial V)_T \to 0\) als auch \((\partial S / \partial P)_T \to 0\) für \(T \to 0\) nach 3. HS). Beachte: dies gilt nicht für das ideale Gas, welches also bereits im Rahmen der Thermodynamik als nicht kompatibel mit tiefen \(T\) ist.
2.7.2 Mechanische Response-Funktionen
\begin{equation*} \underline{\text{Thermischer Ausdehnungskoeffizient:}} \qquad \alpha \;:=\; \tfrac{1}{V}\, \Bigl(\tfrac{\partial V}{\partial T}\Bigr)_P.\end{equation*}
Soeben gezeigt: \(\Bigl(\tfrac{\partial V}{\partial T}\Bigr)_P = -\Bigl(\tfrac{\partial S}{\partial P}\Bigr)_T \;\Rightarrow\; \lim_{T \to 0} \alpha = 0\).
\begin{equation*} \underline{\text{Kompressibilität:}} \qquad \kappa_{X} \;:=\; -\tfrac{1}{V}\, \Bigl(\tfrac{\partial V}{\partial P}\Bigr)_X, \qquad X = \begin{cases} T & \text{isotherm} \\ S & \text{isentropisch} \end{cases}\end{equation*}
Beispiel (Ideales Gas). \(P V = N k_{\mathrm{B}}T \;\Rightarrow\; \kappa_{T} = -\tfrac{1}{V}\, \Bigl(-\tfrac{N k_{\mathrm{B}}T}{P^2}\Bigr) = \tfrac{1}{P}\).